小鲲:AI救命!我最近做双色免疫荧光,用的Alexa Fluor 555 和 Alexa Fluor 594。结果拍出来两个通道的信号几乎一模一样,共定位系数高得离谱。可我翻了文献,这两个蛋白在我们这个体系里根本没有相互作用的报道。这是怎么回事?
AI:先别急着推翻你的生物学结论,但也先别急着相信它。“两个通道信号一样”通常有三种可能:
• 真的共定位。 两个蛋白确实在同一位置:同一个细胞器、同一个蛋白复合物,或者本来就位于同一片区域。
• 抗体或染料本身的问题。 二抗交叉反应、非特异性吸附、偶联比异常,都会造成“看起来共定位”的假象。
• 串色。 一种染料的荧光“漏”进了另一个染料的检测通道——这是接下来要重点讲的。
根据你的描述,555和594的光谱重叠比较严重,很多显微镜的默认配置难以把它们分开,推测是串色。建议你做以下排查:
1. 做单标对照:只染A、只染B,用完全相同的成像参数各拍一次。如果 A 的单标样本在 B 的通道里也很亮,基本可以锁定串色。
2. 看亮度比例:串色通常表现为“一个通道的图案是另一个通道的“比例缩放”,两个通道的强度图高度相似。
3. 如果两套单标都干干净净,那问题就不在光学上,该去审问抗体。
小鲲:道理我懂了,可分明是两个独立的通道,为什么会出现串色呢?
AI:因为很多人心里想的荧光染料光谱,和它真实的样子,根本不是一回事。你以为的荧光染料的吸收和发射光谱,是一根“线”:
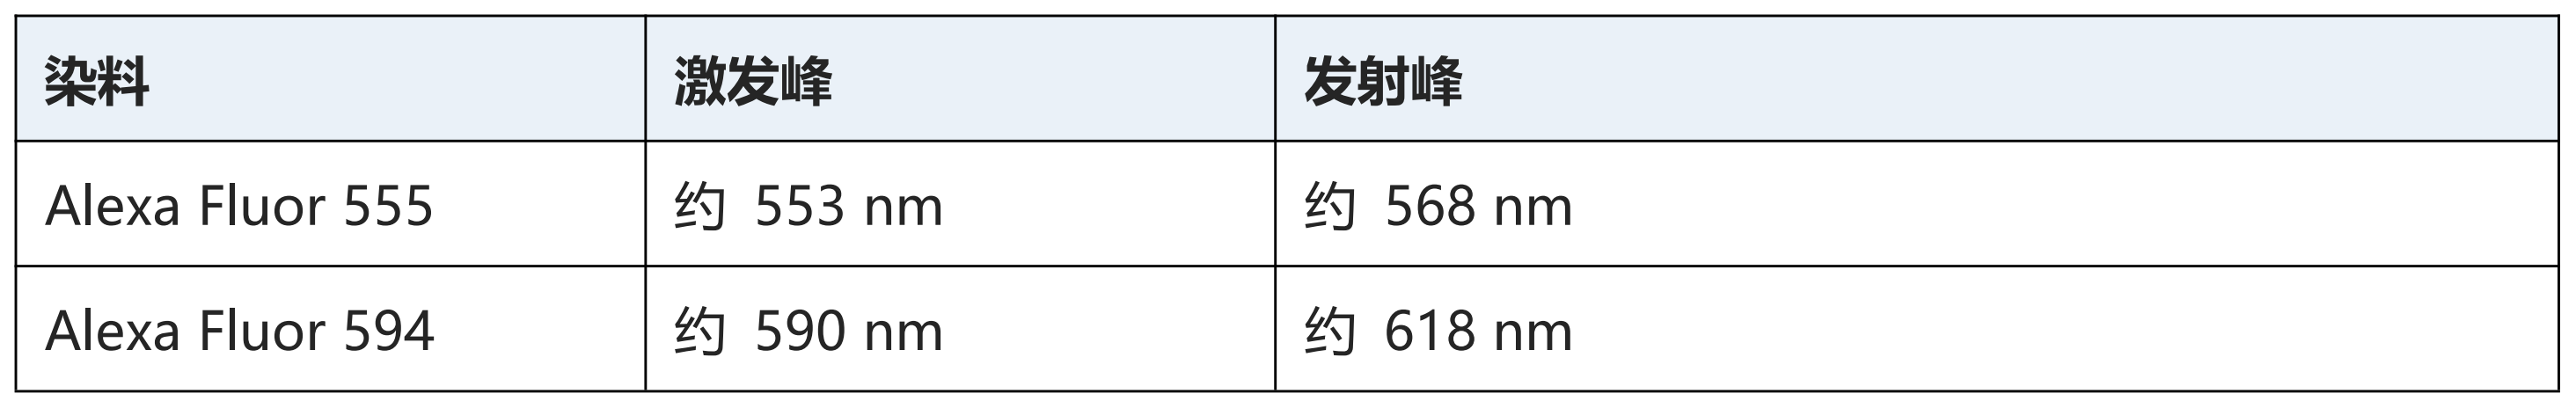
555和594峰位相距30多nm,看起来进水不犯河水,实际的荧光染料的吸收和发射光谱——两座很宽的“山包”:
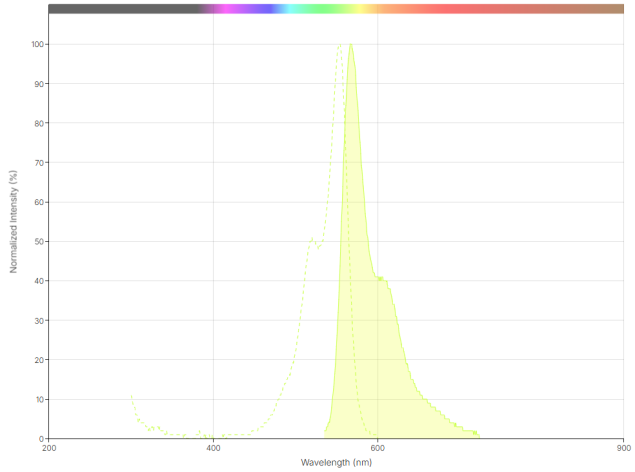
Alexa Fluor 555 :
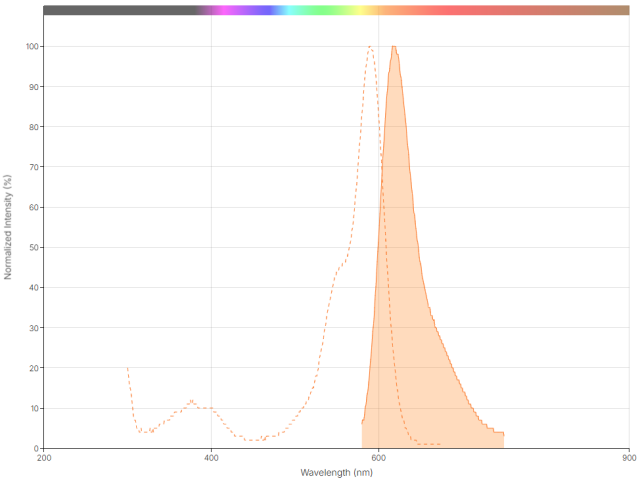
Alexa Fluor 594:
把它们合在一起:(虚线是激发光谱,实线是发射光谱)
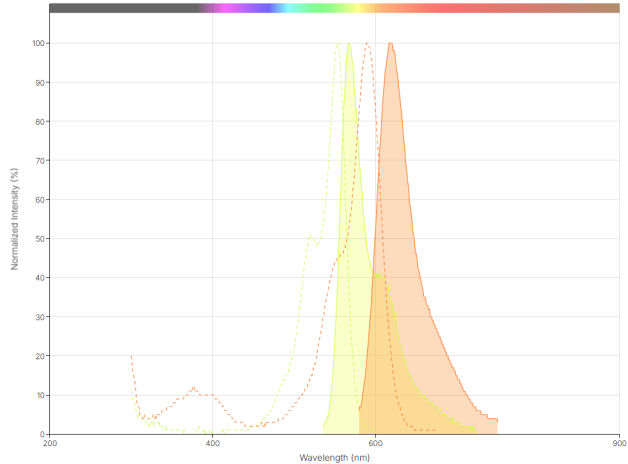
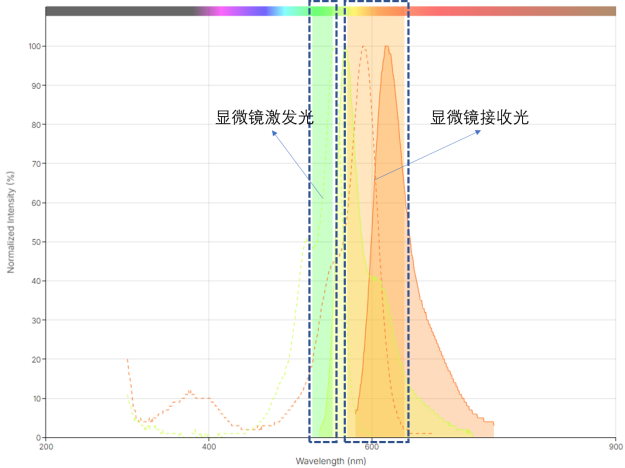
看到了吗?两者的重叠部分很多,这就是串色的根本原因:当显微镜的激发光落在两者激发光谱的重叠区,而检测器的接收波段又落在两者发射光谱的重叠区时,两种染料的信号会被同时检测到,也就是通常所说的串色。
而且不只是这对组合,很多谱峰“看起来离得很远”的荧光组合,实际仍然存在串色风险。如果不懂其中的原理,就可能把假阳性当成真实信号去解读。
小鲲:那如果我想要同时检测更多的靶标,有没有办法在同一张玻片上得到多个通道的准确信息?
AI:当然可以,但需先明白一件事:可见光区里能“互不串色”的荧光窗口就那么几个:DAPI/Hoechst(蓝)、FITC/AF488(绿)、TRITC/Cy3/AF555(黄绿)、Cy5/AF647(远红)。这不是显微镜厂商小气,是光谱物理的限制。
所以 “4 色”并不是硬上限,只是默认配置的上限。想要突破它,你需要在荧光染料和滤光片上做优化:
一、荧光染料优化:选择“山包”更窄、更陡峭的荧光染料,尽量避免与相邻荧光有大面积重叠,少量重叠交给滤光片解决(注意:光谱越窄的染料往往亮度更低,需要权衡)。
二、滤光片优化:选择带宽更窄、带外漏光更少的滤光片。
前面说到的“激发光”和“接收光”,实际都是靠滤光片来“分选”和“截留”的。显微镜的滤光片一般由三个部件构成:
1.激发滤光片(exciter):只让特定波段的光通过(通常是较短波长的光),决定“用哪段光去照”。
2.二向色镜(dichroic mirror):45度放置,反射短波(激发滤光片筛选后的激发光)到样本上,再把样本返回的长波发射光透射过去。
3.发射/阻挡滤光片(barrier / emission filter):只让特定波段的发射光通过(通常是比激发光更长的波段),决定“收哪段光”。
完整的光路通常是:激发光光源 → 激发滤光片 → 二向色镜(反射)→ 物镜 → 样本 → 样本受激发出荧光 → 物镜(收集)→ 二向色镜(透射)→ 发射滤光片 → 探测器。
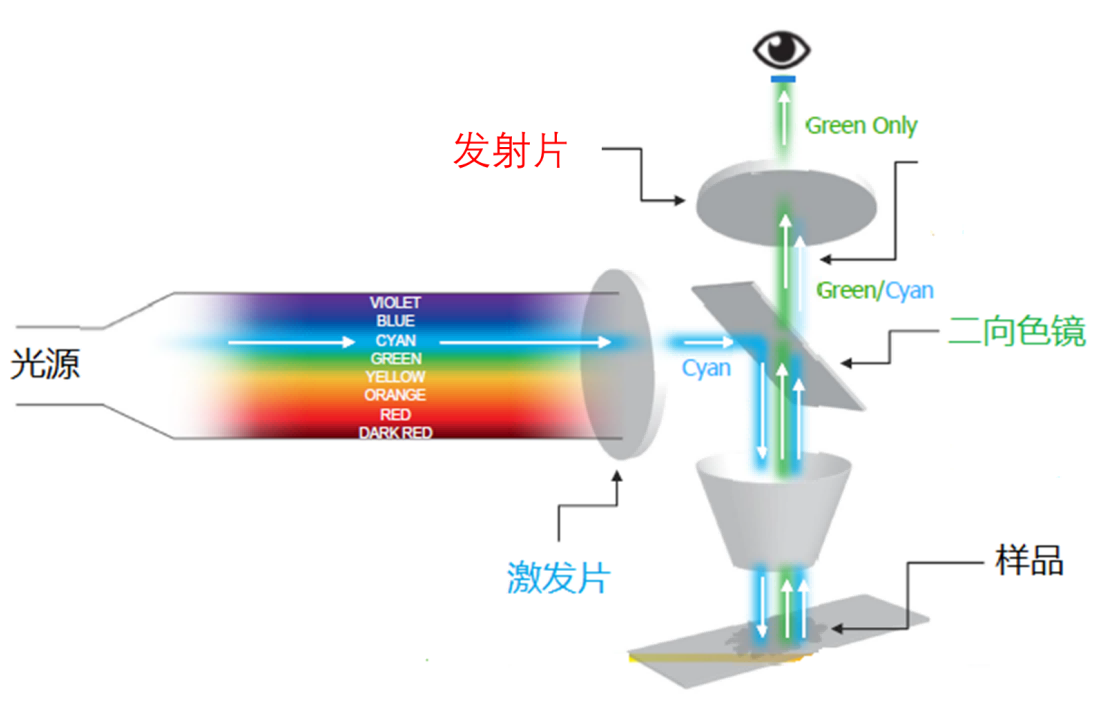
荧光显微镜光路图
三、定制滤光片,通过荧光通道和滤光片的组合实现多通道的同步检测
设计方法分两种:
1. 防止激发串色:如果目标荧光的激发光谱能与相邻荧光区分开,就把激发滤光片的带通设在目标荧光的激发峰上,避开相邻荧光的激发光谱;
2. 防止发射串色:如果目标荧光的发射光谱能与相邻荧光区分开,就把发射滤光片的带通设在目标荧光的发射峰上,避开相邻荧光的发射光谱;
两条同时满足效果最好,至少要满足其中一条,才谈得上避开串色。需要注意的是,滤光片带通越窄,透过的光越少,荧光信号也会相应变弱;而且窄带滤光片定制复杂,需要提前和厂家沟通能否做出符合需求的滤光片组合。如果你对这个方式感兴趣,不妨去 Fluorescence SpectraViewer 上动手设计一下。
小鲲:染料我也筛了,滤光片我也设计了,通道还是不够用怎么办?
AI:终极方法:光谱成像与光谱拆分,不过,它需要硬件与软件算法的共同升级。
常规显微镜的一个通道 = 一块滤光片 + 一个检测器,它只能告诉你“这一段波长有多亮”。光谱成像(spectral imaging)换了个玩法:把每个像素的发射光色散开,记录成一整条光谱曲线(通常 8–32 个波段)。
然后做数学。事先用单标样本测好每种染料的参考光谱(reference spectrum),假设每个像素的实测光谱是各荧光团参考光谱的线性叠加(来点数学知识):
S(λ) ≈ Σai·Ri(λ)
其中Ri是第i种染料的参考光谱,ai是它在那个像素里的贡献量。用最小二乘法(通常加非负约束)解出所有ai,就得到了“拆分”后的各通道图像。
只要各染料的参考光谱形状有足够差异,即使发射峰只差 20–30 nm,也能拆开。这就是光谱拆分能突破 4 通道的原因——它不再依赖滤光片的硬边界,而是利用整条曲线的形状。
使用光谱拆分可以把通道做到十几个,但缺点也比较明显:因为结果完全靠算法解析,光谱上的任何偏差都可能被带进结果。例如不均匀的背景荧光、不稳定的参考光谱、光漂白等,都会引入噪声,影响拆分的准确性。
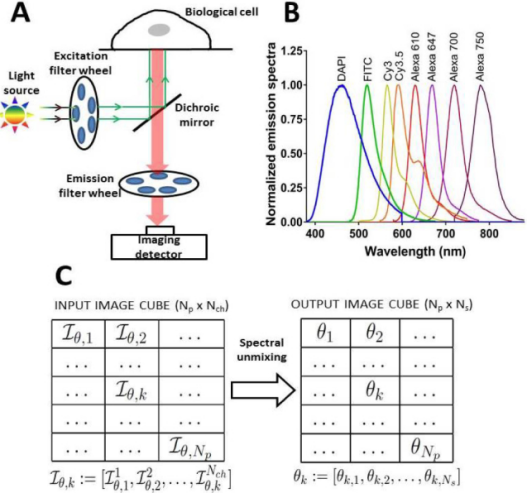
光谱拆分解析示意图
小鲲:那要求再高点,我想检测几十个靶标怎么办?
AI:以上方案对硬件的要求都比较高,需要特定的显微镜模块或定制滤光片,通量也仍然有限。如果你只是想达成“在一张玻片上检测多个靶标”,我给你一个务实的替代方案:硬件不动,把检测拆成多轮做——一次拍 4 色 → 抹掉信号 → 再拍 4 色 → 如此往复 → 最后把 N 轮图像叠成一个高维数据。这种方式在目前的蛋白和 RNA 检测中都有使用,例如:
l 循环免疫荧光(CycIF):荧光团用温和的碱 + 双氧水 + 光照灭活,然后重新染色、重新成像。培养细胞可做到约 30 通道,FFPE 组织切片可做到约 60 通道。
l 靶向空间组(MiP-seq):RNA 先经锁式探针杂交、连接、滚环扩增(RCA),每一轮在滚环产物上杂交带荧光的探针,成像后洗掉,再进入下一轮;可实现对几十个 RNA 靶标的高效、精准检测。
l CODEX:抗体上挂一段 DNA 条形码,每一轮只加一条带荧光的互补寡核苷酸,成像后洗掉、进入下一轮。原始版本验证了 58 个寡核苷酸条形码、46 抗体的 panel;商品化平台的通道数已经上百。
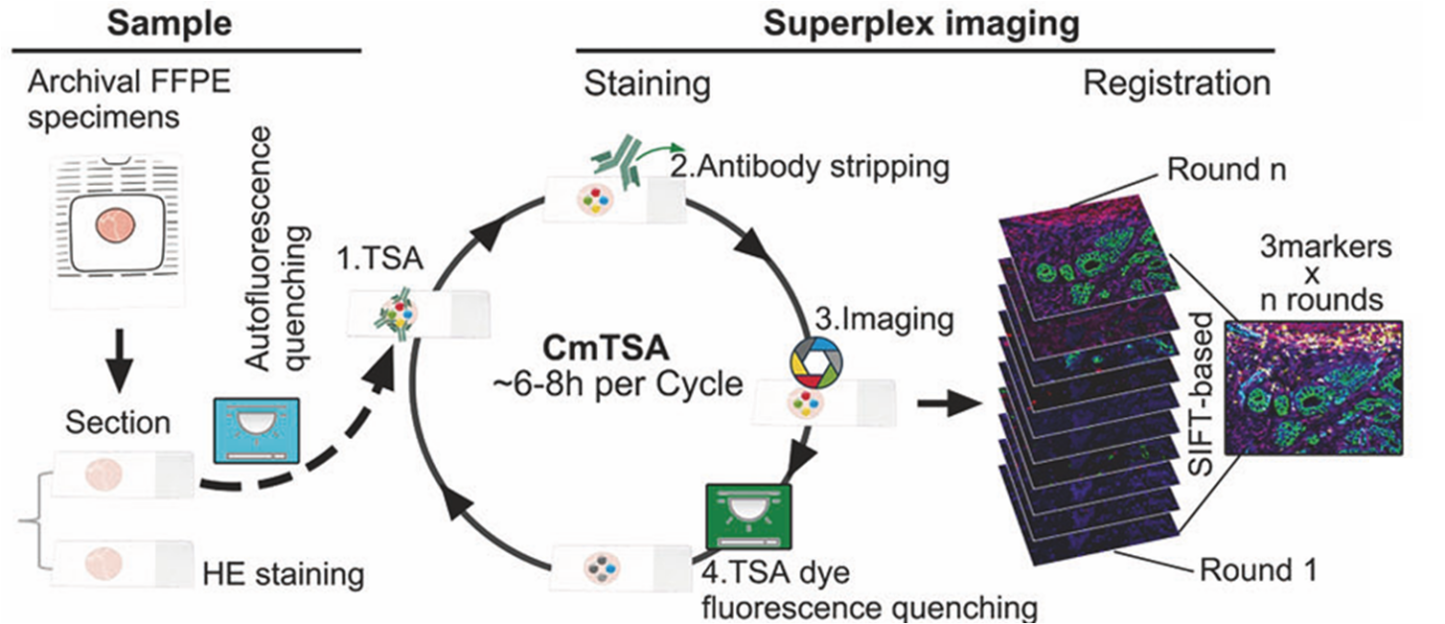
CsTSA (Cyclic multiplex tyramide signal amplification) 技术的多轮成像原理
AI:总结下今日知识点:
串色不是操作失误,而是荧光染料“宽光谱”带来的固有限制。只要两种染料的激发光谱或发射光谱有重叠,而显微镜的激发波段与检测波段又恰好落在重叠区,串色就会发生——这和你的操作手法无关。
理解了串色的基本原理,就可以对症下药:染料和滤光片的适配,让你在后续实验过程就能提前规避串色风险;光谱拆分技术能满足更高通量的成像需求;至于几十靶标的野心,拿时间换通量的多轮成像或许是你的最优解。
下次再看到共定位系数高得离谱的图,先别急着开心,也别急着崩溃。先做单标对照,让证据说话。
小鲲:懂了。先去做单标对照,谢谢 AI,这就去给 555 和 594 分别做"单独笔录"。
 13147040718
 spatialfish@spatialfish.com
 深圳光明国家级高新区、江门新会国家级高新区

Copyright © 鲲羽(深圳)生物科技有限公司 All Right Reserved. 备案号:粤ICP备2026148683号 技术支持:易畅客营销系统


